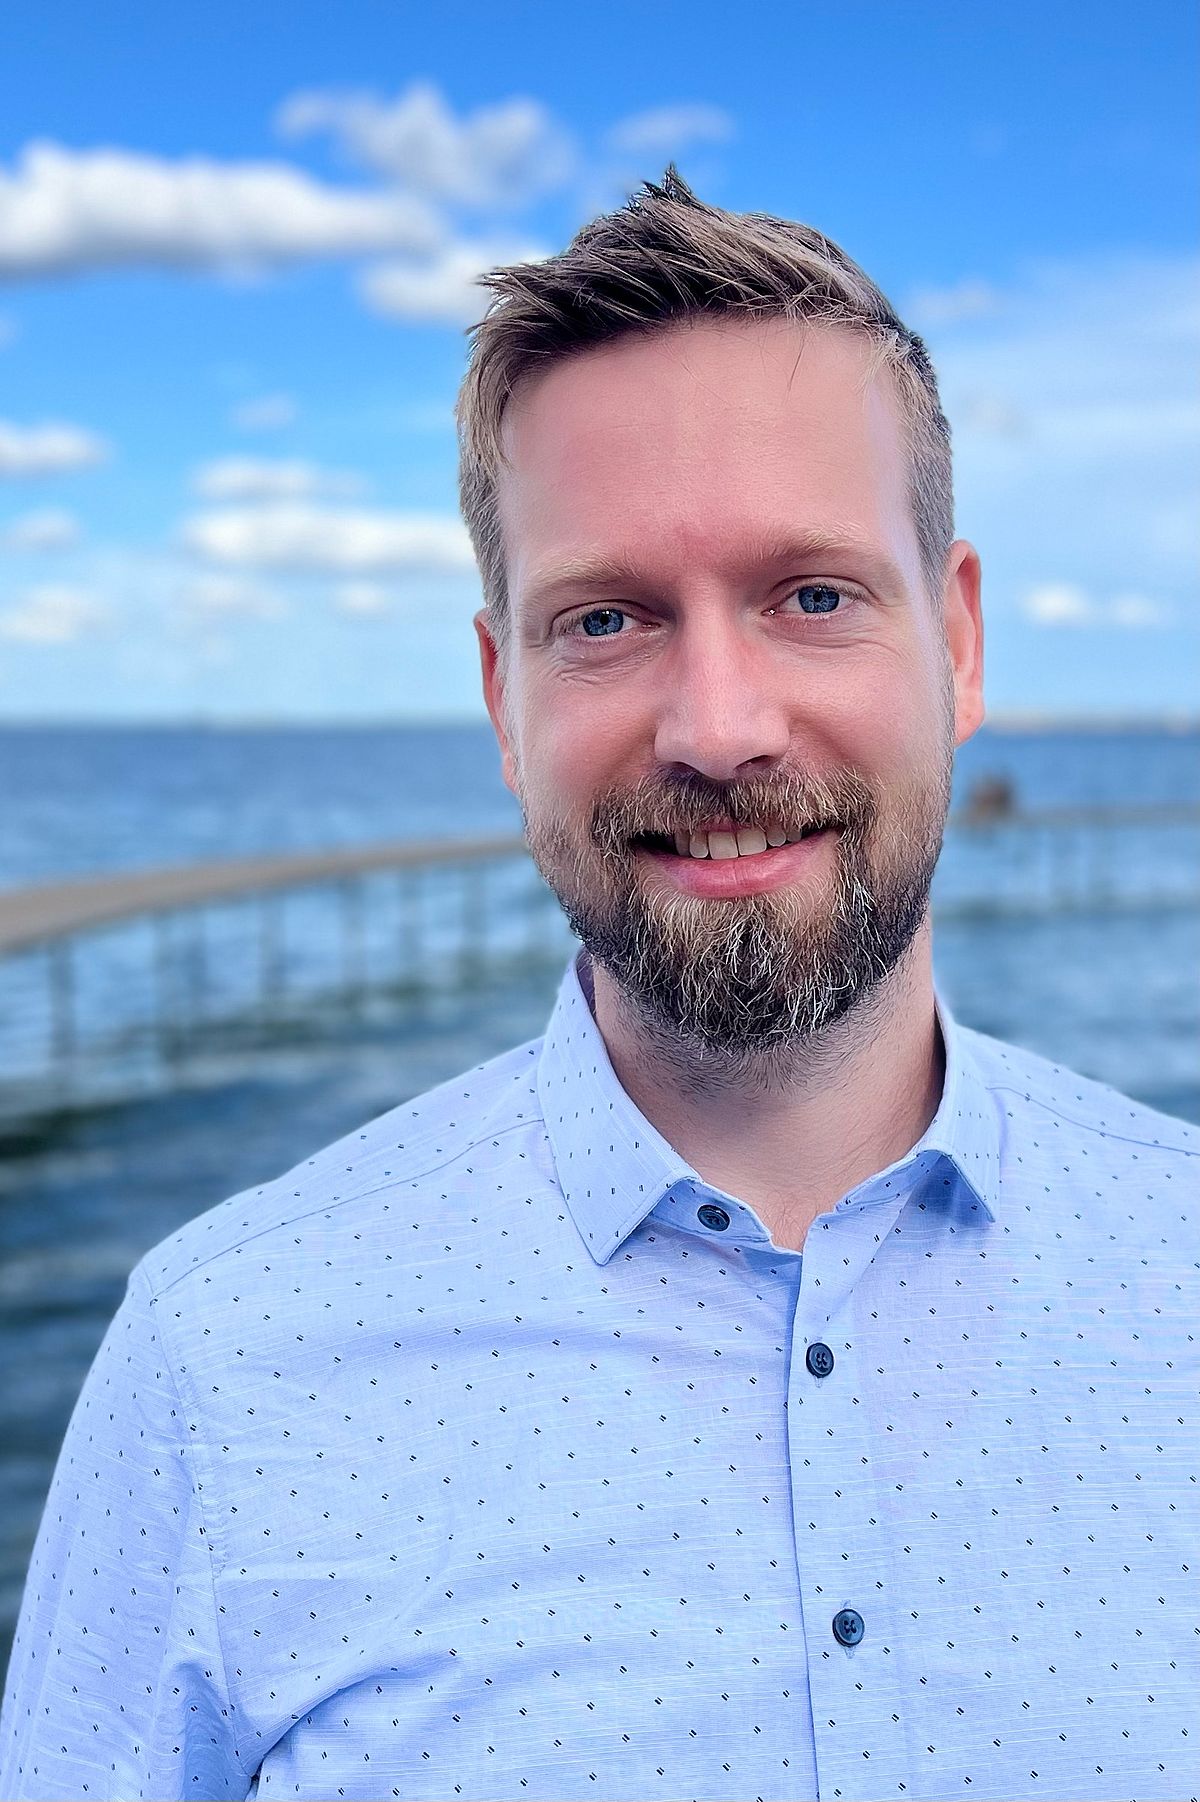
Dr. Wilke Dononelli
Eigenständig Forschender
| Adresse: | Leobener Str. 6 (UFT) |
| Raum: | 1120 |
| Email: | Bitte hier klicken |
| Tel.: | 0421 218-50284 |
Wilke Dononelli forscht eigenständig auf dem Gebiet der Computerchemie und der computergestützten Materialwissenschaften. Seine Arbeit hat zwei Schwerpunkte: Zum einen die Aufklärung atomarer Strukturen durch die Kombination experimenteller Beugungsdaten mit Dichtefunktionaltheorie und maschinellem Lernen, zum anderen die Entwicklung aktiv lernender Machine-Learning-Potentiale. Mit ihnen lassen sich Molekulardynamik-Simulationen mit quantenchemischer Genauigkeit bei einem Bruchteil des üblichen Rechenaufwands durchführen, sodass Prozesse wie Ionentransport oder Oberflächenreaktionen auf realistischen Zeitskalen untersucht werden können.
Forschungsthemen:
- Strukturaufklärung: Machine-Learning-gestützte globale Optimierung, die atomare Strukturen findet, die gemessene Paarverteilungsfunktionen aus Röntgen- oder Neutronenbeugung, Pulverdiffraktogramme oder Oberflächenbeugungsdaten reproduzieren und zugleich laut DFT energetisch plausibel sind. Das gelingt auch für Nanopartikel, ungeordnete Festkörper und Oberflächen, bei denen die klassische Kristallographie an ihre Grenzen stößt.
- Aktives Lernen und ML-Potentiale: Der Open-Source-Code FALCON trainiert Machine-Learning-Potentiale während der Simulation und entscheidet anhand seiner eigenen Unsicherheit, wann eine neue quantenchemische Rechnung nötig ist.
- Katalyse: Modellierung katalytischer Reaktionen an Metall- und Oxidoberflächen, von nanoporösem Gold und Münzmetall-Nanopartikeln bis zu TiO₂ und oxidgeträgerten Metallclustern.
- Spektroskopie: Schwingungsspektroskopie aus ersten Prinzipien, einschließlich anharmonischer IR-Spektren von Molekülen und Adsorbaten.
- Hochgenaue Ab-initio-Methoden: CCSD(T), Einbettungsverfahren und die Methode der lokalen Inkremente für chemische Genauigkeit an Oberflächen.
- Quantencomputing: explorative Arbeiten zur Einbindung von Quantenalgorithmen in atomistische Simulationsabläufe.
Lehre
Wilke Dononelli lehrt regelmäßig:
- Computational Materials Science: M.Sc. Materials Chemistry and Mineralogy, gemeinsam mit Prof. Dr. Tim Neudecker. Die Vorlesung behandelt Hartree-Fock, Dichtefunktionaltheorie und periodische Rechnungen und wird durch ein praktisches Computerpraktikum ergänzt.
- Verarbeitung und Darstellung chemischer Daten (WDAT): M.Sc. Chemie, als Modulverantwortlicher. Die Studierenden lernen, große experimentelle Datensätze mit Python auszuwerten und darzustellen, und erhalten eine Einführung in maschinelles Lernen sowie in den Einsatz großer Sprachmodelle beim Programmieren.
Darüber hinaus betreut er Masterarbeiten und Forschungspraktika im Bereich der atomistischen Simulation.
Ausgewählte Publikationen
a) M. Kløve, S. Sommer, B. B. Iversen, B. Hammer, W. Dononelli*, “A machine-learning-based approach for solving atomic structures of nanomaterials combining pair distribution functions with density functional theory”, Adv. Mater. 2023, 35, 2208220 (Titelbild).
b) N. Felis, W. Dononelli*, “FALCON: fast active learning for machine learning potentials in atomistic and ab initio molecular dynamics simulations”, npj Comput. Mater. 2026, 12, 1.
c) W. Dononelli, G. Tomaschun, T. Klüner, L. V. Moskaleva, “Understanding oxygen activation on nanoporous gold”, ACS Catal. 2019, 9, 5204–5216.
d) K. C. Adamsen, N. Petrik, W. Dononelli, et al., “Origin of hydroxyl pair formation on reduced anatase TiO₂(101)”, Phys. Chem. Chem. Phys. 2023, 25, 13645–13653.
e) G. Wittstock, …, W. Dononelli, et al., “Nanoporous gold: from structure evolution to functional properties in catalysis and electrochemistry”, Chem. Rev. 2023, 123, 6716–6792.
Mehr als 35 Publikationen (Stand 2026). Die vollständige Liste findet sich auf seiner persönlichen Homepage.
Links
Persönliche Homepage: www.quantumchemistry.eu
ORCID: 0000-0001-7577-421X
GitHub: github.com/thequantumchemist